
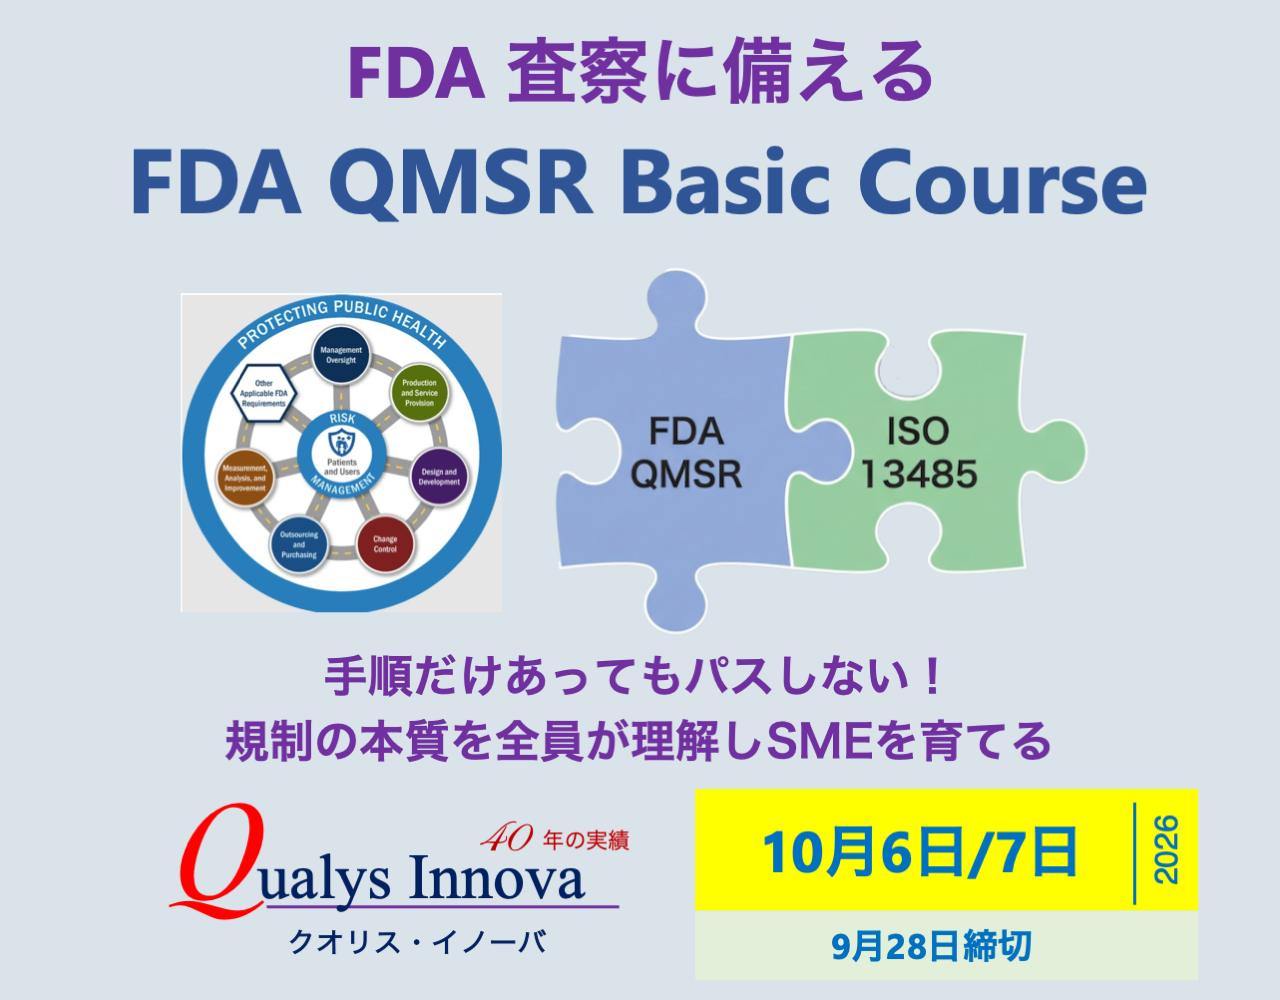
QMSR/ISO13485を「本質から」理解し、実務で機能するQMSを構築する - 2日間集中講座(合計14時間)
規制条文の暗記ではなく、リスクベースプロセスアプローチによってQMSを「機能するシステム」として構築する - 医療機器規制の全体像から、経営者の責任、設計管理、購買、製造・サービス、CAPAまでを2日間で体系的に学ぶ
【開催日】2026 年 10 月 6 日(火)・7 日(水) 9:00 〜 17:00
2026年2月に施行されたQMSR(Quality Management System Regulation)により、21 CFR Part820はISO13485:2016をベースとした規制へと統合されました。これは単なる条文の置き換えではなく、FDAがISO13485が本来求める「プロセスアプローチ」と「リスクに基づく考え方」を、企業が実務として機能させているかを確認する姿勢を強めたことを意味します。
一方で、日本を代表する医療機器企業が有害事象報告義務違反や品質記録の不備によりWarning Letter、さらには刑事訴追・巨額の罰金を受けている事実は、「ISO認証を取得している=品質マネジメントができている」という大きな誤解が根強く存在することを示しています。また、FDAは抜き打ち査察を含む1日査察(One-Day Inspectional Assessment)など査察戦略そのものを見直しており、企業には「誰でも規制の本質を説明できる」体制が求められています。
本セミナーでは、QMSR・ISO13485:2016・GHTFガイダンスを体系的に読み解き、規制の理解から、経営者の責任、設計管理、購買、製造及びサービス、CAPAに至るまで、医療機器の製品実現プロセス全体を「リスクベースプロセスアプローチ」という一貫した軸で再構築します。
弊社のメインコースです。
オンサイトでも実施可能です。お問合せはこちらから。
このセミナーは次の方々に強くお勧めします。
1日目(2026年10月6日・火) QMSRの本質理解とマネジメントシステムの運用
| 時間 | 所要 | 内容 |
|---|---|---|
| 9:00〜9:40 | 40分 | 第1部:なぜ今、QMSRの本質理解が問われるのか/規制違反が経営に与える影響 |
| 9:40〜10:20 | 40分 | 第2部:医療機器規制の体系を理解する/QMSRの構成と関連ガイダンス |
| 10:20〜10:30 | 10分 | 休憩 |
| 10:30〜11:30 | 60分 | 第3部:FDAの査察戦略とリスクベース監視体制 |
| 11:30〜12:30 | 60分 | 昼休憩 |
| 12:30〜13:30 | 60分 | 第4部:リスクベースプロセスアプローチの本質 |
| 13:30〜14:30 | 60分 | 第5部:経営者の責任とマネジメントシステムの運用 |
| 14:30〜14:40 | 10分 | 休憩 |
| 14:40〜15:40 | 60分 | 第6部:是正処置及び予防処置(CAPA)を理解する |
| 15:40〜17:00 | 80分 | 第7部:CAPAの実務/1日目まとめ・質疑応答 |
2日目(2026年10月7日・水) 製品実現プロセスの構築(設計・購買・製造・記録)
| 時間 | 所要 | 内容 |
|---|---|---|
| 9:00〜9:40 | 40分 | 第1部:製品実現フレームワークと設計・開発の計画 |
| 9:40〜10:20 | 40分 | 第2部:設計へのインプット・アウトプットとトレーサビリティ |
| 10:20〜10:30 | 10分 | 休憩 |
| 10:30〜11:30 | 60分 | 第3部:設計のレビュー・検証・バリデーション(V&V) |
| 11:30〜12:30 | 60分 | 昼休憩 |
| 12:30〜13:30 | 60分 | 第4部:設計・開発の移管と購買プロセス管理 |
| 13:30〜14:30 | 60分 | 第5部:識別・トレーサビリティと製造及びサービス提供の管理 |
| 14:30〜14:40 | 10分 | 休憩 |
| 14:40〜15:40 | 60分 | 第6部:工程・設備バリデーションと不適合製品の管理 |
| 15:40〜17:00 | 80分 | 第7部:表示・包装、記録管理・苦情処理・付帯サービス/2日目まとめ・質疑応答 |
1日目:QMSRの本質理解とマネジメントシステムの運用
第1部 なぜ今、QMSRの本質理解が問われるのか/規制違反が経営に与える影響40分
Why the Essence of QMSR Matters Now & the Business Impact of Non-Compliance
「作る技術」と「証明する能力」は別ものであることを、ホンダジェットと三菱スペースジェットの型式証明取得の明暗から学びます。あわせて、有害事象報告義務違反による刑事訴追・巨額罰金の事例を通じて、Complianceが患者の命だけでなく企業の存続に直結することを理解します。
教訓:「作る技術」と「証明する能力」は別もの
安全性を証明するプロセス構築の成否 / 規制は最小要件であり、成功する会社は規制を仕組みに取り入れて活用する
法律・規制の無知がもたらす経営リスク
オリンパス(有害事象報告義務違反による刑事訴追・罰金)・ペンタックス(不正表示の内視鏡)等の事例 / 優先順位を誤った企業の共通点(三菱グループの一連の偽装事件 等)
第2部 医療機器規制の体系を理解する/QMSRの構成と関連ガイダンス40分
Understanding the Medical Device Regulatory Framework & the Structure of QMSR
米国における医療機器規制の全体像とQMSRの構成を整理し、Design Control、In Vitro Diagnostic、Software(機器ソフトウェア機能・モバイルメディカルアプリケーション)等、教育が必要な規制・ガイダンス・規格を体系的に押さえます。
医療機器規制を理解する
FDA Mission StatementとDHHSの位置づけ / 米国でDeviceとは何か、定義の重要性 / QMSRの構成と適用される関連規則
教育が必要な規制・ガイダンス・規格
21CFR Part803(MDR)、GHTFプロセスバリデーションガイダンス等の主要ガイダンス / IEC60601-1、ヘルスソフトウェア規格等、安全性・性能を満たすための関連規格
第3部 FDAの査察戦略とリスクベース監視体制60分
FDA's Inspection Strategy & Risk-Based Oversight
患者の安全を最優先するリスクベース監視体制の目的と範囲、6QMSサブシステム&4OAFRによる査察モデルを理解したうえで、抜き打ち査察・1日査察(One-Day Inspectional Assessment)を含むFDAの最新の査察戦略を確認します。あわせて「ISO認証=品質管理ができている」という誤解の実態をデータで検証します。
リスクベース査察戦略と査察モデル
目的と範囲:患者の安全を最優先するリスクベース監視体制 / 6QMSサブシステム&4OAFR / 査察スケジュール優先順位
最新の査察動向とISO企業の実態
FDA東京事務所・抜き打ち査察・1日査察等、FDAの日本向け査察戦略の最新動向 / 「ISO認証されている=品質がよい」という大きな勘違いの実態
第4部 リスクベースプロセスアプローチの本質60分
The Essence of the Risk-Based Process Approach
ISO13485 0.3が定めるプロセスアプローチの本質を条文に沿って理解し、Turtle chartを用いてプロセスを組織に適用する方法、プロセスオーナーがKPIを監視・改善する仕組みを学びます。
プロセスアプローチとTurtle chart(A-1〜A-2)
ISO13485 0.3 プロセスアプローチの定義 / Turtle chartによるプロセスの明確化と組織への適用 / Job Descriptionによる責任と権限の割り当て
プロセス監視とKPI設定(A-3)
GHTFガイダンスが求めるデータソースに基づく監視・分析 / プロセスオーナーによるKPI監視と改善(PDCA)
第5部 経営者の責任とマネジメントシステムの運用60分
Management Responsibility & Operating the Management System
経営者のコミットメントから、品質マネジメントシステム計画、責任及び権限、管理責任者の役割、マネジメントレビューまでを条文に沿って整理し、文書管理・記録管理の実務までを一貫して理解します。
経営者のコミットメントとマネジメントレビュー(A-4)
執行責任を有する経営者が実施すべき事項 / 3つの品質計画と責任及び権限(5.4.2、5.5.1) / マネジメントレビューの項目・頻度とアウトプット
文書管理と記録の識別管理(A-5)
品質マネジメントシステム文書(4.2)と文書体系図(Tree図) / 文書管理・記録の識別管理の実務
第6部 是正処置及び予防処置(CAPA)を理解する60分
Understanding Corrective Action & Preventive Action
ANA高知空港胴体着陸事故を題材に、「直接原因」と「根本原因」の違いを理解したうえで、Correction・Corrective Action・Preventive Actionという3つの用語をISO9000の定義に基づき正確に使い分けます。あわせて21CFR820.100(ISO13485 8.5)が求める要求事項とWarning Letter事例を確認します。
直接原因と根本原因の違い(A-6)
原因調査(Investigation)の進め方 / なぜなぜ分析による根本原因の特定 / 修正で終わり原因を除去できていない実態
用語の正しい理解と規制要求事項
Correction・Corrective Action・Preventive Actionの定義(ISO9000:2015) / 21CFR820.100(ISO13485 8.5)の要求事項とWarning Letter事例(GE Healthcare 等)
第7部 CAPAの実務/1日目まとめ・質疑応答80分(質疑応答含む)
CAPA in Practice & Day 1 Wrap-up
GHTFガイダンスが示す4ステップ(計画・データ分析・改善・マネジメントへのインプット)に沿ってCAPAの手順を整理し、リスクレベルに応じたCAPAエスカレーション判断、ケーススタディを通じて実務への落とし込み方を学びます。最後に1日目の内容を総復習し、質疑応答を行います。
ガイダンスに基づくCAPAステップとエスカレーション
GHTF4ステップ(Phase1計画〜Phase4マネジメントへのインプット) / リスクレベルに応じたCAPAエスカレーション判断
ケーススタディとまとめ
コミュニケーションエラーに関するケーススタディ / 1日目総括・質疑応答
2日目:製品実現プロセスの構築(設計・購買・製造・記録)
第1部 製品実現フレームワークと設計・開発の計画40分
The Product Realization Framework & Design and Development Planning
製品実現プロセス全体のフレームワークを俯瞰したうえで、設計・開発の計画(7.3.2)を条文に沿って理解します。フロントローディング手法、既知と未知の切り分け、コンカレントエンジニアリング、ライフサイクル・リスクマネジメントの考え方を学びます。
製品実現フレームワークと設計・開発の計画(B-1)
医療機器開発の基本Waterfall Model / 設計及び開発の計画(7.3.2)と設計・開発計画書
フロントローディングとライフサイクルマネジメント
フロントローディング手法と既知・未知の切り分け / コンカレントエンジニアリングとISO14971に基づくライフサイクル・リスクマネジメント
第2部 設計へのインプット・アウトプットとトレーサビリティ40分
Design Inputs, Outputs & Traceability
設計へのインプット(7.3.3)とアウトプット(7.3.4)を条文に沿って整理し、要求仕様から製品までの一貫性をトレーサビリティマトリックスで可視化する方法、DHF/DMR/DHRの定義と位置づけを学びます。
設計へのインプットとアウトプット
設計へのインプット(7.3.3)とIn/Outの考え方 / 設計からのアウトプットと次工程への出図
トレーサビリティマトリックスとDHF/DMR/DHR
要求仕様から製品までの一貫性とトレーサビリティマトリックス(機器) / DHF/DMR/DHRの定義と文書・記録の識別管理
第3部 設計のレビュー・検証・バリデーション(V&V)60分
Design Review, Verification & Validation
設計・開発のレビュー(7.3.5)、検証(7.3.6)、バリデーション(7.3.7)の違いをISO9000の定義に基づき正確に理解し、ARKRAY社のWarning Letter事例を通じて、エビデンスに基づく設計検証・バリデーションの実務を学びます。
設計・開発のレビューと検証(B-1)
設計・開発レビュー議事録の実務 / 設計検証(DVP/DVR)とWarning Letter事例(ARKRAY)
設計の検証とバリデーションの相違
設計の検証の定義(ISO9001-3.8.12)と設計・開発のバリデーションの定義(ISO9000-3.8.13) / 意図する用途とカスタマーニーズの評価、ソフトウェアバリデーション
第4部 設計・開発の移管と購買プロセス管理60分
Design Transfer & Purchasing Process Control
設計移管は出図で終わりではないという原則のもと、工程設計・品質機能展開の進め方(7.3.8)を学びます。あわせて購買プロセス(7.4.1)、サプライヤの評価・分析、Warning Letter事例(Fujifilm)から購買管理の実務を理解します。
設計・開発の移管と工程設計(B-1)
設計移管フローと工程設計の進め方 / 品質機能展開と設計・開発の変更(13485-7.3.9)、設計履歴ファイル(DHF、7.3.10)
購買プロセス管理(B-2)
購買プロセス(7.4.1)とサプライヤを評価・分析するSQC / 指定要求事項への適合とサプライヤ監査のポイント、Warning Letter事例(Fujifilm)
第5部 識別・トレーサビリティと製造及びサービス提供の管理60分
Identification, Traceability & Control of Production and Service Provision
識別(7.5.8)とトレーサビリティ(7.5.9.1)、埋め込み医療機器に対する特別要求事項を確認したうえで、製造及びサービスの提供の管理(7.5.1)、作業環境・汚染管理(6.4)、インフラストラクチャ(6.3)、監視機器及び測定機器の管理(7.6)を体系的に学びます。
識別・トレーサビリティ(B-3)
識別(7.5.8)とトレーサビリティ(7.5.9.1) / 埋め込み医療機器に対する特別要求事項
製造及びサービス提供の管理(B-4)
製造及びサービスの提供の管理(7.5.1)と工程監視・管理の違い / 作業環境及び汚染管理(6.4)、インフラストラクチャ(6.3)、監視機器及び測定機器の管理(7.6)
第6部 工程・設備バリデーションと不適合製品の管理60分
Process/Equipment Validation & Control of Nonconforming Product
プロセスバリデーション(7.5.6)の目的とバリデーションマスタープラン(VMP)、設計時・据付時・稼働時・性能適格性評価の考え方、カテゴリーに応じたCSVの実施方法を学びます。あわせて受入・工程内・最終アクセプタンス活動と不適合製品の管理(逸脱許可・特別採用)を理解します。
工程・設備バリデーション(B-5)
プロセスバリデーションの目的とバリデーションマスタープラン(VMP) / カテゴリーに従ったCSVの実施
アクセプタンス活動と不適合製品の管理(B-6)
受入・工程内・最終アクセプタンス活動(旧21CFR820.80) / 不適合製品の管理と逸脱許可・特別採用
第7部 表示・包装、記録管理・苦情処理・付帯サービス/2日目まとめ・質疑応答80分(質疑応答含む)
Labeling/Packaging, Records, Complaint Handling, Servicing & Day 2 Wrap-up
機器の表示及び包装管理(820.45)、取扱い・保管・流通及び据付け、機器原簿(DMR)と苦情処理(8.2.2)・MDR報告フローの実務までを一気通貫のプロセスとして整理します。最後に付帯サービス(旧21CFR820.200)を確認し、2日間の内容を総復習します。
表示・包装管理と取扱い・保管・流通(B-7、B-8)
機器の表示及び包装管理(820.45)とラベリングの保管 / 製品の保存(7.5.10)と据付け(21CFR820.170)
記録管理・苦情処理・付帯サービスとまとめ(B-9)
機器原簿(DMR、21CFR820.181)と苦情処理(8.2.2)、MDR報告フロー / 付帯サービス(旧21CFR820.200)と2日間総括・質疑応答
| 開催日 | 2026 年 10 月 6 日(火曜)・7 日(水曜) 2日間 |
| 時間 | 9:00〜17:00(各日 7 時間・昼休憩 60 分/2日間合計 14 時間) |
| 形式 | リモート( Zoom のみ) |
| 会場 | リモート |
| 講師 | 木村 浩実|クオリス・イノーバ株式会社 代表取締役社長 |
| 受講料 | [受講料をご記入ください](消費税込み、テキスト事前配布) 88,000 円(2 名様以上お申込、消費税込み、テキスト+ FDA QMSR 翻訳本 事前配布) 継続研修をご希望の方はご相談下さい https://www.qualysinnova.com/contact.html |
| 定員 | リモート: 50 名 |
| 修了証 | 出席者全員に教育記録として活用できる修了書を発行 |
| リモート参加 | Zoom のみ対応。会社からはお一人になれる場所から参加をお願いします。 |
| 事前要件 | 医療機器の品質マネジメントシステムに関する基礎知識(ISO13485/21CFR Part820 の概要理解) |
| お申込 | こちらから |
クオリス・イノーバは、20 年以上の医療機器監査実績に裏打ちされた知識と、現場で使える実践的なフレームワークを提供します。QMSR・ISO13485:2016・GHTFガイダンスを結びつけ、「リスクベースプロセスアプローチ」に基づき、規制の理解から設計管理、購買、製造及びサービス、CAPAに至るまで、機能するQMSの構築を2日間で全力で支援します。
ご不明な点はお気軽にお問い合わせください。 こちら

