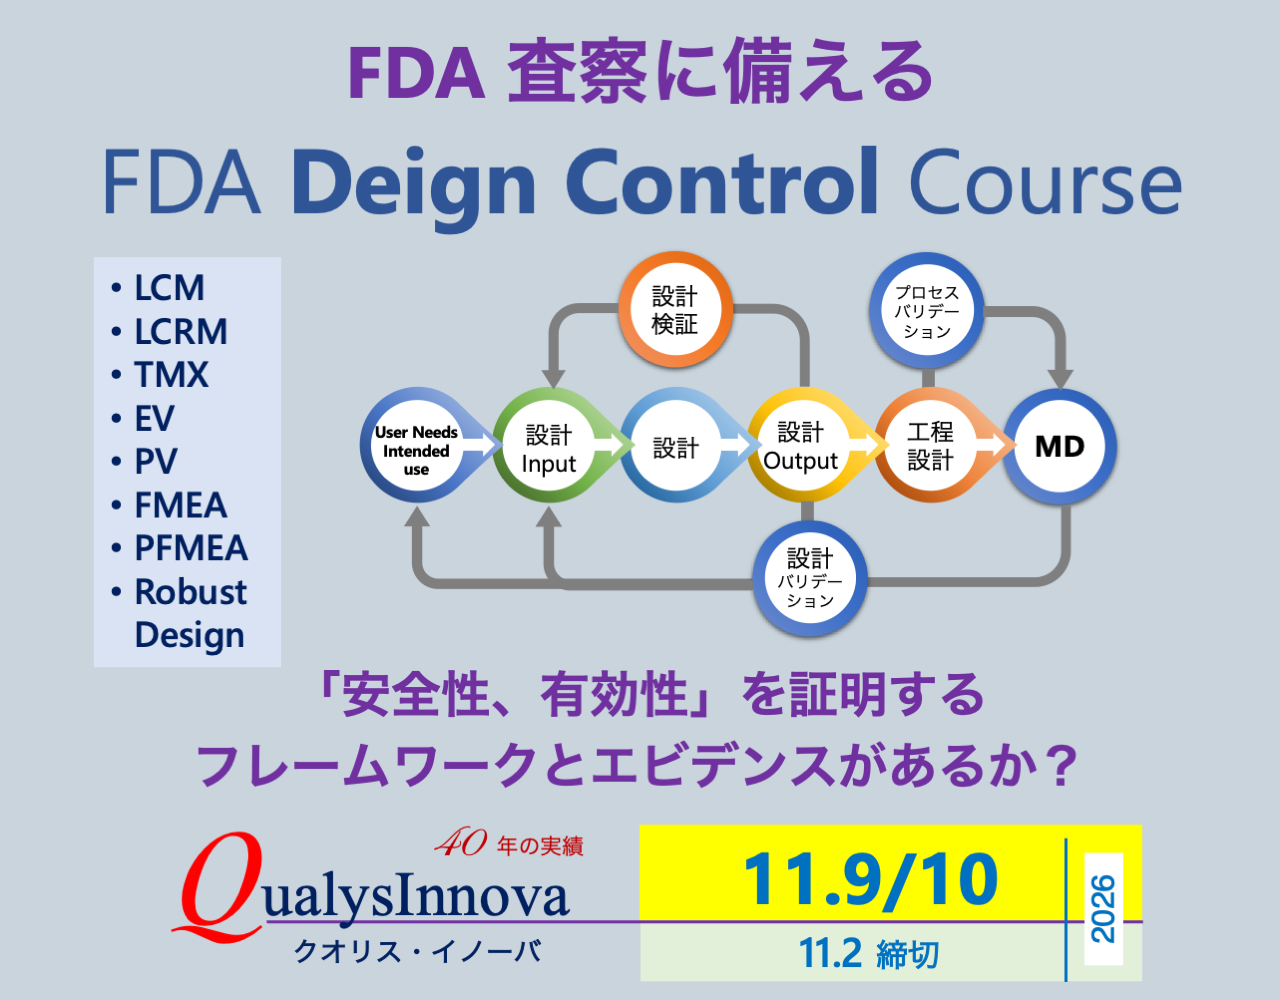
Design Control/ISO13485 7.3 の「本質」を理解し、実務で機能する設計管理を構築する - 2日間集中講座(合計14時間)
規制条文の暗記ではなく、設計不良の教訓とリスクベースの視点によって「機能する設計管理」を構築する - ユーザーニーズから工程設計・プロセスバリデーションまでを2日間で体系的に学ぶ
【開催日】2026 年 11 月 9 日(月)・10 日(火) 9:00 〜 17:00
FDAの483指摘データでは、Design Control(設計管理)は例年ワースト上位を占める最重要プロセスの一つです。コスモ石油千葉製油所のタンク破損事故が示すように、フィールドで発生する品質問題の多くは、実は設計プロセスそのものの欠陥に起因しています。「直接原因の是正」だけでは再発を防げず、根本原因である設計プロセスの欠陥に対処しなければ、問題は形を変えて繰り返されます。
一方で、神戸製鋼のデータ改ざんや三菱グループの一連の不祥事は、規制・規格を形式的に満たすだけでは足りないことを示しています。医療機器の設計管理においては、患者の命に直結するという特別な責任があり、ユーザーニーズの明確化から工程設計・プロセスバリデーションに至るまで、一気通貫でリスクベースの仕組みを構築することが求められます。
本セミナーでは、ISO13485:2016 7.3(設計・開発)とPart820.30を体系的に読み解き、設計管理の本質的価値から、設計インプット・アウトプット、レビュー・検証・バリデーション、設計変更管理、そして工程設計・プロセスバリデーションまでを、2日間で実務レベルまで落とし込みます。
このセミナーは次の方々に強くお勧めします。
1日目(2026年11月9日・月) 設計管理の本質理解と実務(ISO13485 7.3.1〜7.3.10)
| 時間 | 所要 | 内容 |
|---|---|---|
| 9:00〜9:15 | 15分 | FDA の最新分析情報 |
| 9:15〜9:40 | 25分 | 第1部:なぜ今、設計管理の本質理解が問われるのか/設計不良に学ぶ教訓 |
| 9:40〜10:20 | 40分 | 第2部:医療機器規制の体系と設計管理の位置づけ |
| 10:20〜10:30 | 10分 | 休憩 |
| 10:30〜11:30 | 60分 | 第3部:製品実現プロセスと経営者の責任 |
| 11:30〜12:30 | 60分 | 昼休憩 |
| 12:30〜13:30 | 60分 | 第4部:設計管理総則と設計・開発の計画 |
| 13:30〜14:30 | 60分 | 第5部:設計へのインプットとアウトプット |
| 14:30〜14:40 | 10分 | 休憩 |
| 14:40〜15:40 | 60分 | 第6部:設計のレビュー・検証・バリデーション |
| 15:40〜17:00 | 80分 | 第7部:設計変更管理と文書管理/1日目まとめ・質疑応答 |
2日目(2026年11月8日・火) 工程設計とプロセスバリデーションの実務(7.3.8、7.5.6)
| 時間 | 所要 | 内容 |
|---|---|---|
| 9:00〜9:40 | 40分 | 第1部:なぜ今、工程設計・プロセスバリデーションの理解が問われるのか |
| 9:40〜10:20 | 40分 | 第2部:設計移管とプロセスバリデーションの目的 |
| 10:20〜10:30 | 10分 | 休憩 |
| 10:30〜11:30 | 60分 | 第3部:バリデーションすべき工程の見極め |
| 11:30〜12:30 | 60分 | 昼休憩 |
| 12:30〜13:30 | 60分 | 第4部:バリデーションの種類とバリデーションマスタープラン(VMP) |
| 13:30〜14:30 | 60分 | 第5部:設計時・据付時・稼働時適格性評価(DQ/IQ/OQ) |
| 14:30〜14:40 | 10分 | 休憩 |
| 14:40〜15:40 | 60分 | 第6部:性能適格性評価と工程設計の実務 |
| 15:40〜17:00 | 80分 | 第7部:変更・逸脱管理とリバリデーション/2日目まとめ・質疑応答 |
1日目:設計管理の本質理解と実務(ISO13485 7.3.1〜7.3.10)
第1部 なぜ今、設計管理の本質理解が問われるのか/設計不良に学ぶ教訓40分
Why the Essence of Design Control Matters Now & Lessons from Design Defects
コスモ石油千葉製油所のタンク破損事故を題材に、直接原因と根本原因の違いを理解し、フィールドで発生する品質問題の多くが設計に起因することを学びます。あわせて、神戸製鋼のデータ改ざんや三菱グループの一連の不祥事から、規制・規格に満足するだけでは足りない、企業の社会的責任を確認します。
設計不良に学ぶ教訓
コスモ石油タンク破損事故(設計プロセスに点検強度のインプットが無かった事例) / 直接原因(強度不足)と根本原因(設計プロセスの欠陥)は異なるという原則
不正の連鎖と社会的責任
神戸製鋼のデータ改ざん・検査不正、三菱グループの一連の偽装事件 / 介護用ベッド死亡事故に見る「規格に満足するだけでは自己責任の放棄」という教訓
第2部 医療機器規制の体系と設計管理の位置づけ40分
The Regulatory Framework & the Place of Design Control
FDAのMission Statementとガイダンス体系を理解したうえで、ISO13485:2016 7.3と旧 Part820.30の対応関係、Waterfall Modelによる設計管理プロセスの全体像を整理します。あわせてSaMD/サイバーセキュリティ等、設計管理に関連する近年の規格動向も押さえます。
医療機器規制とガイダンスを理解する
FDAのMission Statementと査察・MDRデータに基づくガイダンス発行の仕組み / 設計管理ガイダンス、プロセスバリデーションガイダンス等、QMSR理解に必須のガイダンス群
設計管理の定義とISO13485 7.3の構成
ISO13485:2016 7.3とPart820.30の対応関係、Waterfall Modelによる設計管理プロセス / SaMD・サイバーセキュリティ・ヘルスソフトウェア規格など関連規格の動向
第3部 製品実現プロセスと経営者の責任60分
Product Realization Process & Management Responsibility
7.1製品実現の計画、7.2顧客関連のプロセス(要求事項の明確化・レビュー・コミュニケーション)を条文に沿って理解し、検査不正がなぜ起きるのかを事例から学びます。あわせて、設計環境を整える経営者の責任とリソース・教育訓練の実務を確認します。
製品実現の計画と顧客関連のプロセス(7.1、7.2)
製品実現計画とリスクマネジメントの位置づけ(ISO14971) / 要求事項の明確化・レビュー・コミュニケーション(7.2.1〜7.2.3)と検査不正事例
経営者の責任とリソースの提供
設計環境を整える経営スタッフの責任、力量表による教育・訓練のエビデンス整備 / マネジメントレビューからのアウトプットと品質目標への反映
第4部 設計管理総則と設計・開発の計画60分
General Requirements & Design and Development Planning
設計管理総則(7.3.1)が求める要求事項とFDA483指摘データに見る弱点を確認したうえで、設計・開発の計画(7.3.2)を、ライフサイクルマネジメント、コンカレントエンジニアリング、マイルストーンレビュー、フロントローディング手法まで一気通貫で学びます。
設計管理総則(7.3.1)
820.10(c)が求めるクラスⅠ・Ⅱ・Ⅲ機器への適用範囲 / FY2024-25 483分析に見る設計管理の弱点(リスク分析不十分、ソフトウェアバリデーション未実施等)
設計・開発の計画(7.3.2)
ライフサイクルマネジメント(LCM)とコンカレントエンジニアリング、マイルストーンレビュー / CTQを導き出す手法とフロントローディングによる未知のバラツキの把握
第5部 設計へのインプットとアウトプット60分
Design Inputs, Outputs & the Design History File
設計インプット(7.3.3)をユーザーニーズ・意図する用途・要求仕様書から設計仕様書へと変換するプロセスと、トレーサビリティマトリックス(TMX)による一貫性の確保を学びます。あわせて設計アウトプット(7.3.4)の定義とDHF/DMR/DHRの位置づけを整理します。
設計へのインプット(7.3.3)とTMX
ユーザーニーズ・意図する用途から要求仕様書・設計仕様書への変換プロセス / 2つのトレーサビリティマトリックス(機器・試薬)による要求仕様から製品までの一貫性確保
設計からのアウトプット(7.3.4)とDHF/DMR/DHR
設計アウトプットの定義と次工程への出図の実務 / DHF(設計履歴ファイル)/DMR(機器原簿)/DHR(機器履歴記録)の定義と文書識別管理
第6部 設計のレビュー・検証・バリデーション60分
Design Review, Verification & Validation
設計レビュー(7.3.5)の計画・ステージ・議事録の実務を確認したうえで、ARKRAY社のWarning Letter事例を通じて設計検証(7.3.6)の要点を学びます。あわせて設計バリデーション(7.3.7)の定義と検証・バリデーションの相違、ソフトウェアバリデーション(V-Model、IEC62304)を整理します。
設計レビュー(7.3.5)と設計検証(7.3.6)
設計レビュー計画・ステージ・議事録の実務 / 設計検証計画(DVP)・検証結果(DVR)とWarning Letter事例(ARKRAY社)
設計バリデーション(7.3.7)とソフトウェアバリデーション
設計検証と設計バリデーションの相違、ファーストロットによるバリデーションの必要性 / ソフトウェア開発の基本V-ModelとIEC62304に基づく安全クラスの割当て
第7部 設計変更管理と文書管理/1日目まとめ・質疑応答80分(質疑応答含む)
Design Change Control, Document Management & Day 1 Wrap-up
設計変更管理(7.3.9)のトリガーとフロー、リスクレベルに応じた変更管理の判断基準を学びます。あわせて文書体系図(Treeとピラミッド)による文書管理の実務を確認し、1日目の内容を総復習します。
設計変更管理(7.3.9)
設計変更のトリガーと変更に伴う影響度の評価 / 製品設計変更プロセス・工程設計変更プロセスと設計変更リスクレベルの判断
文書管理とまとめ
文書体系図(Tree図・ピラミッド図)による文書管理の実務 / 「負のスパイラル」に陥らないための開発計画書・設計インプットの重要性、1日目総括・質疑応答
2日目:工程設計とプロセスバリデーションの実務(7.3.8、7.5.6)
第1部 なぜ今、工程設計・プロセスバリデーションの理解が問われるのか40分
Why Process Design & Process Validation Matter Now
工程設計の3要素(設計検証と設計バリデーション、工程設計手法、設計移管)を俯瞰したうえで、FDA MDQS Manualが定めるプロセスバリデーションの目的と、検査や試験だけに依存すべきでないという品質システムの原則を学びます。あわせてEdwards Lifesciences等のWarning Letter事例から規制当局の視点を理解します。
工程設計の3要素
設計検証と設計バリデーションの相違、工程設計手法、設計移管の位置づけ / FY2024-25 483分析に見るDesign Controlとプロセスバリデーションの弱点
プロセスバリデーションの本質
「検査・試験だけに依存すべきではない」というFDA QSR Preambleの原則 / Warning Letter事例(Edwards Lifesciences、Terumo、Haemacure等)
第2部 設計移管とプロセスバリデーションの目的40分
Design Transfer & the Purpose of Process Validation
設計移管(7.3.8)における工程リスクアセスメント(PFMEA)の実施と、Whitehall社のWarning Letter事例から製造仕様書への正確な移管の重要性を学びます。あわせてプロセスバリデーション(7.5.6)の目的と、コンピュータシステムバリデーション(CSV)の位置づけを整理します。
設計移管(7.3.8)の実務
設計アウトプットのプロトタイプ検証と品質機能展開、工程リスクアセスメント(PFMEA)の実施 / Warning Letter事例(Whitehall/Acorn Engineering)に見る移管不備
プロセスバリデーションの目的(7.5.6)とCSV
「一貫して意図した用途に適合する製品を生産する」という規制当局の目的 / コンピュータシステムバリデーション(CSV)の手順とISO80002-2に基づくカテゴライズ
第3部 バリデーションすべき工程の見極め60分
Determining Which Processes Require Validation
後工程で十分に検証できない工程を中心に、バリデーションすべき工程を判断するフローを学びます。あわせて、設備バリデーションと工程バリデーションの違い、検証(Verification)とバリデーション(Validation)の定義上の相違をISO9000に基づき正確に理解します。
バリデーションすべき工程の判断フロー
後工程で検証できない工程、純水装置・組み立て工程等の具体例 / バリデーションすべき工程・設備を見極める判断フロー
検証とバリデーションの相違
ISO9000 3.8.12(検証)・3.8.13(バリデーション)の定義 / 設備バリデーションと工程バリデーションの違い、工程を作ることも設計行為であるという原則
第4部 バリデーションの種類とバリデーションマスタープラン(VMP)60分
Types of Validation & the Validation Master Plan
予測的・同時的・回顧的・定期的バリデーションという4つの種類を整理したうえで、バリデーションマスタープラン(VMP)がFDA・GHTFに求める記載事項を体系的に学びます。マツダの実例から、パラメータ管理によるバリデーションの効果も確認します。
バリデーションの種類
予測的・同時的・回顧的・定期的バリデーションの位置づけ / マツダの溶接工程に見るパラメータ管理によるバリデーションの効果(抜き取り試験からの脱却)
バリデーションマスタープラン(VMP)
VMPが定める工程全体・サブ工程の設計(DQ/IQ/OQ/PQ/PPQ) / FDA・GHTFが求めるVMP記載事項一覧と設計レビューの記録
第5部 設計時・据付時・稼働時適格性評価(DQ/IQ/OQ)60分
Design, Installation & Operational Qualification
設計時適格性評価(DQ)における設計要求事項の明確化からリスクマネジメント、性能確認(FAT)までの手順を学びます。あわせて据付時適格性評価(IQ)、稼働時適格性評価(OQ)の実務と、自社設計・委託設計・市販品・測定器ごとに必要な書類を整理します。
設計時適格性評価(DQ)
設計要求事項の明確化、リスクマネジメント、工程・設備設計、性能確認(FAT)までの4ステップ / 自社設計・委託設計・市販品・測定器別の必要書類チェックリスト
据付時適格性評価(IQ)と稼働時適格性評価(OQ)
設備(21CFR820.70(g))の据付時適格性評価の実務と必要書類 / 稼働時適格性評価(撹拌工程バリデーション等の実例)
第6部 性能適格性評価と工程設計の実務60分
Performance Qualification & Process Design in Practice
製造性能適格性評価(PQ)と工程性能適格性評価(PPQ)を、各工程ステップのバラツキと最終製品のバラツキの関係から理解します。あわせて工程設計のタイミングと進め方、機能展開(FD)、環境・汚染管理(ゾーンディフェンス)までを一気通貫で学びます。
製造性能適格性評価(PQ)と工程性能適格性評価(PPQ)
各工程ステップのバラツキと最終製品バラツキの関係、チャレンジ試験・タグチメソッド / 本生産での安定性確認とバリデーションの文書化
工程設計のタイミングと環境管理
工程設計の進め方(ラフフローチャート、機能展開FD、リスク分析) / 環境管理・汚染管理(ゾーンディフェンス、ペストコントロール)の実務
第7部 変更・逸脱管理とリバリデーション/2日目まとめ・質疑応答80分(質疑応答含む)
Change Control, Deviation Handling, Revalidation & Day 2 Wrap-up
7.5.6(f)が求める変更・逸脱発生時の再バリデーション判断基準を、Frantz Design社のWarning Letter事例とともに学びます。あわせてQC工程表・管理図による工程監視の実務とリバリデーションのタイミングを整理し、2日間の内容を総復習します。
変更・逸脱発生時の処置とリバリデーション
逸脱処理手順(CAPA連携、再バリデーション要否判断)とWarning Letter事例(Frantz Design) / リバリデーションのタイミングと判断基準
工程監視の実務とまとめ
QC工程表・管理図による工程能力の監視、設備メンテナンス・検査の実務 / 2日間総括・質疑応答
| 開催日 | 2026 年 11 月 9 日(月曜)・10 日(火曜) 2日間 |
| 時間 | 9:00〜17:00(各日 7 時間・昼休憩 60 分/2日間合計 14 時間) |
| 形式 | リモート( Zoom のみ) |
| 会場 | リモート |
| 講師 | 木村 浩実|クオリス・イノーバ株式会社 代表取締役社長 |
| 受講料 | (消費税込み、テキスト事前配布) 88,000 円(2 名様以上お申込、消費税込み、テキスト事前配布) 継続研修をご希望の方はご相談下さい https://www.qualysinnova.com/contact.html |
| 定員 | リモート:50 名 |
| 修了証 | 出席者全員に教育記録として活用できる修了書を発行 |
| リモート参加 | 会社からはお一人になれる場所から参加をお願いします |
| 事前要件 | 弊社 FDA QMSR Basic2日間コース |
| お申込 |
クオリス・イノーバは、40 年に及ぶ医療機器グローバル業界での確かな経験と 20 年以上の医療機器監査実績に裏打ちされた知識で、現場で使える実践的なフレームワークを提供します。ISO13485:2016 7.3・FDA、GHTFガイダンスを結びつけ、設計不良の教訓とリスクベースの視点に基づき、ユーザーニーズから工程設計・プロセスバリデーションに至るまで、機能する設計管理の構築を2日間で全力で支援します。
ご不明な点はお気軽にお問い合わせください。 https://www.qualysinnova.com